 GMA
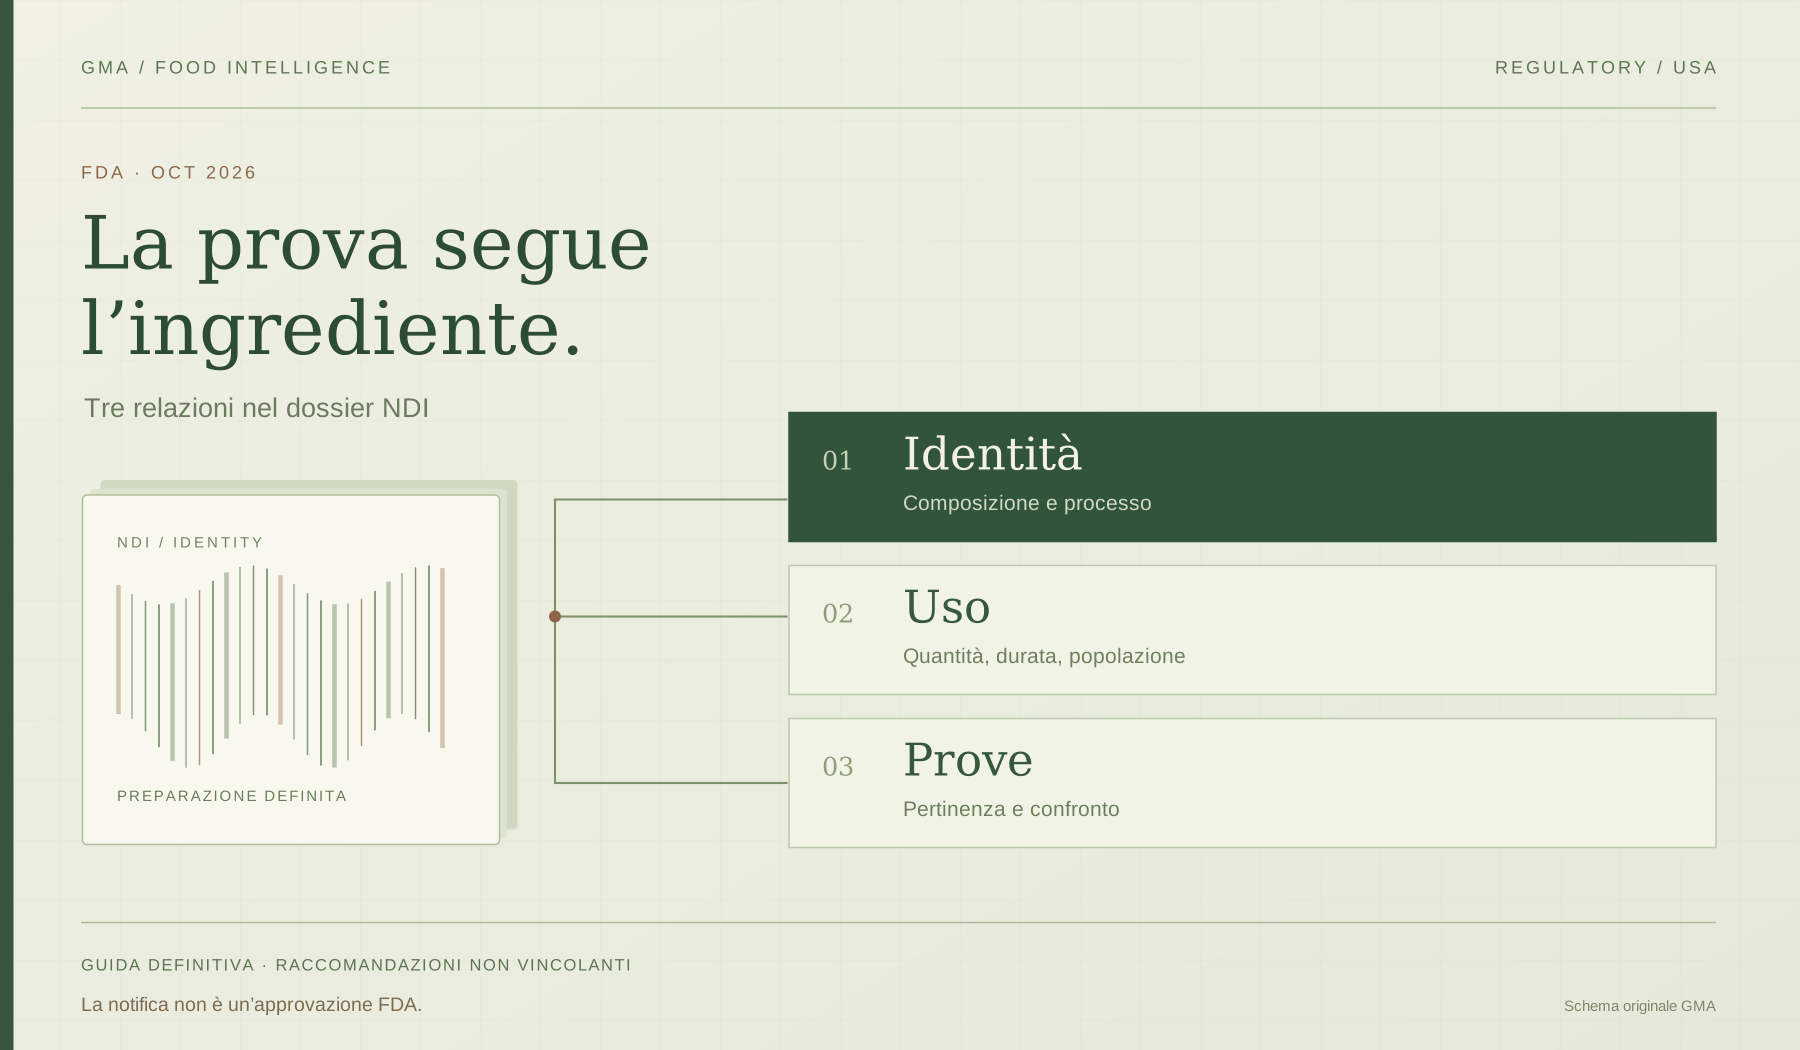
La FDA rende definitive le raccomandazioni su identità e sicurezza dei nuovi ingredienti per integratori. Le prove vanno collegate alla preparazione e agli usi descritti nella notifica. La guida non è vincolante e la procedura NDI non rilascia un’approvazione del prodotto.
Un estratto può portare il nome della pianta da cui proviene e, tuttavia, concentrarne i costituenti in proporzioni diverse. Quando un’azienda usa studi sulla pianta per sostenere la sicurezza dell’estratto, quel passaggio va spiegato. È uno dei nodi della guida definitiva che la Food and Drug Administration ha annunciato il 19 ottobre per le notifiche dei nuovi ingredienti destinati agli integratori negli Stati Uniti.
Il documento rende definitive le raccomandazioni su identità, storia d’uso o altre prove di sicurezza e motivazione della conclusione di sicurezza, finora contenute nelle sezioni VI.A–VI.C della bozza riveduta del 2016. La FDA procede per parti: altre sezioni restano da finalizzare. Questa guida esprime l’orientamento dell’agenzia e non è giuridicamente vincolante; gli obblighi derivano dalle disposizioni legislative e regolamentari richiamate nel testo.
La notifica e il termine dei 75 giorni
Nel sistema statunitense, un New Dietary Ingredient (NDI) è un ingrediente che non era commercializzato negli USA per l’impiego negli integratori prima del 15 ottobre 1994. Quando la notifica è richiesta, il fabbricante o distributore deve presentarla almeno 75 giorni prima dell’introduzione del prodotto nel commercio interstatale. Il termine appartiene al quadro normativo esistente: non nasce con questa guida. E la notifica non è una domanda di autorizzazione: la FDA precisa che la procedura non rilascia un’approvazione.
Il processo fa parte dell’identità
La prima domanda è che cosa contenga davvero l’ingrediente. Oltre al nome e alla descrizione del prodotto, la FDA raccomanda informazioni su composizione, metodi analitici, variabilità tra lotti, impurità e contaminanti pertinenti. Il processo produttivo entra nel ragionamento quando aiuta a definire identità e sicurezza: solvente di estrazione, temperatura, concentrazione o purificazione possono spiegare come si arriva dalla materia prima alla preparazione finale.
Per un botanico, la specie e la parte di pianta sono passaggi essenziali della descrizione. Per un estratto, la guida raccomanda anche di documentare il rapporto con il materiale di partenza, i solventi, i marcatori rilevanti e la standardizzazione. Non basta quindi raccogliere pubblicazioni che riportino il medesimo nome botanico: occorre capire quale preparazione sia stata studiata e in che rapporto stia con quella proposta.
Tre relazioni da rendere verificabili.
Esempio didattico GMA ispirato al confronto tra pianta intera ed estratto descritto dalla FDA. Esplora le domande, con i rimandi al documento.
Il nome non esaurisce l’identità.
Un materiale studiato e un ingrediente proposto possono provenire dalla stessa pianta e avere composizioni differenti. La guida raccomanda di spiegare il rapporto.
- Specie e parte utilizzata
- Processo e solventi
- Composizione e specifiche
L’esposizione collega dose e durata.
Una storia d’uso è pertinente se il dossier spiega come si rapporta all’impiego previsto. Un aumento di quantità, durata o una diversa popolazione possono lasciare lacune da affrontare.
- Quantità e frequenza
- Durata ed esposizione totale
- Popolazione e restrizioni
Il collegamento va motivato.
La safety narrative interpreta le prove. Quando il materiale studiato è diverso, il confronto qualitativo e quantitativo deve spiegare perché i risultati sostengono la conclusione di sicurezza.
- Somiglianze e differenze
- Pertinenza dei dati citati
- Lacune e ulteriori prove
Le prove devono seguire l’uso previsto
La seconda domanda riguarda l’uso. La notifica deve descrivere le condizioni previste: quantità, frequenza, durata, popolazione destinataria ed eventuali restrizioni sono elementi che la guida include in questo quadro. Una storia di consumo a un certo livello non sostiene automaticamente un impiego più concentrato, più prolungato o rivolto a un’altra popolazione. Le differenze rilevanti richiedono una spiegazione e, quando lasciano lacune, altre prove di sicurezza.
Il punto d’incontro è la safety narrative, la sintesi ragionata con cui il notificante collega le informazioni alla propria conclusione di sicurezza. Se gli studi riguardano una sostanza simile, la FDA raccomanda un confronto qualitativo e quantitativo. Il documento porta proprio l’esempio della pianta intera e dell’estratto: confrontare composizione, porzioni ed esposizione giornaliera serve a spiegare perché quei dati siano pertinenti. Conta anche la formula finita, soprattutto quando altri componenti possono modificare il profilo di sicurezza, per esempio aumentando la biodisponibilità.
Metodi alternativi, con una giustificazione
La guida contempla inoltre i metodi alternativi agli studi animali, indicati come New Approach Methodologies (NAMs). La FDA ne sostiene l’impiego, ma chiede che il dossier ne dimostri validità scientifica, adeguatezza allo scopo e affidabilità nel contesto degli integratori. È un’apertura a strumenti diversi, che conserva la necessità di giustificare ciò che ciascun metodo può effettivamente misurare o prevedere.
Il documento, nella sua forma originale.
53 pagine, ottobre 2026. La copertina riproduce il documento scaricato dal sito FDA; il PDF conserva il testo integrale in inglese.
- Autorità
- FDA · Human Foods Program
- Stato
- Finale · non vincolante
- Annuncio
- 19 ottobre 2026
Il collegamento da ricostruire nel dossier
Per chi fornisce ingredienti o sviluppa integratori per gli Stati Uniti, la conseguenza pratica è un lavoro congiunto tra qualità, ricerca e regolatorio. Specifiche e studi devono descrivere materiali confrontabili; le condizioni d’uso devono restare coerenti con l’esposizione valutata. Per un’azienda italiana, questo percorso riguarda il mercato statunitense e va tenuto distinto dalla verifica dello status e delle condizioni d’uso nell’Unione europea. La domanda utile, prima di aggiungere un’altra pubblicazione al dossier, è se le prove già raccolte parlino davvero dell’ingrediente e dell’impiego che si intendono proporre.
Per un’azienda che prepara un ingrediente per il mercato statunitense, il dossier deve rendere ricostruibile il rapporto tra materiale studiato, ingrediente fornito e impiego nel prodotto finito.
Il documento riguarda il contenuto della notifica nel sistema statunitense. Finalizza alcune sezioni della bozza del 2016; non conclude l’intero lavoro sulla guida NDI né modifica le autorizzazioni europee.
Nota editoriale. Il contenuto è informativo e rivolto a professionisti del settore. Non costituisce consiglio medico, indicazione terapeutica o parere regolatorio. Consulta il metodo editoriale.
Consulta la fonte originale · U.S. Food and Drug Administration